
一款能讓血友病患者少出血的抗體,正卡在一個不會出現在療效曲線上的地方:工廠。
分享這篇分析
把這篇文章轉給關注生技醫藥、公司研究或資本市場的朋友。
10月2日,諾和諾德(Novo Nordisk)公告,血友病新藥denecimig,研發代號Mim8,仍在美國FDA審查中,尚未收到新的決定時間。
公司說,延長審查的原因是製造設施仍在改善;FDA並未指出這份申請所提交的臨床療效或安全資料存在缺失。這是諾和諾德轉述的監管回饋,不是FDA已批准藥品的公告。
落差很鮮明:研究已發表在《新英格蘭醫學雜誌》,歐洲CHMP也在9月給了正面意見,美國市場的大門卻還沒打開。公司目標是在取得核准後,於2027年上半年在美國推出,時間仍取決於監管決定。
對投資人來說,這不是把一款藥從「有效」改判「無效」。真正需要重估的,是一份臨床成果何時能變成可以交到患者手上的產品。
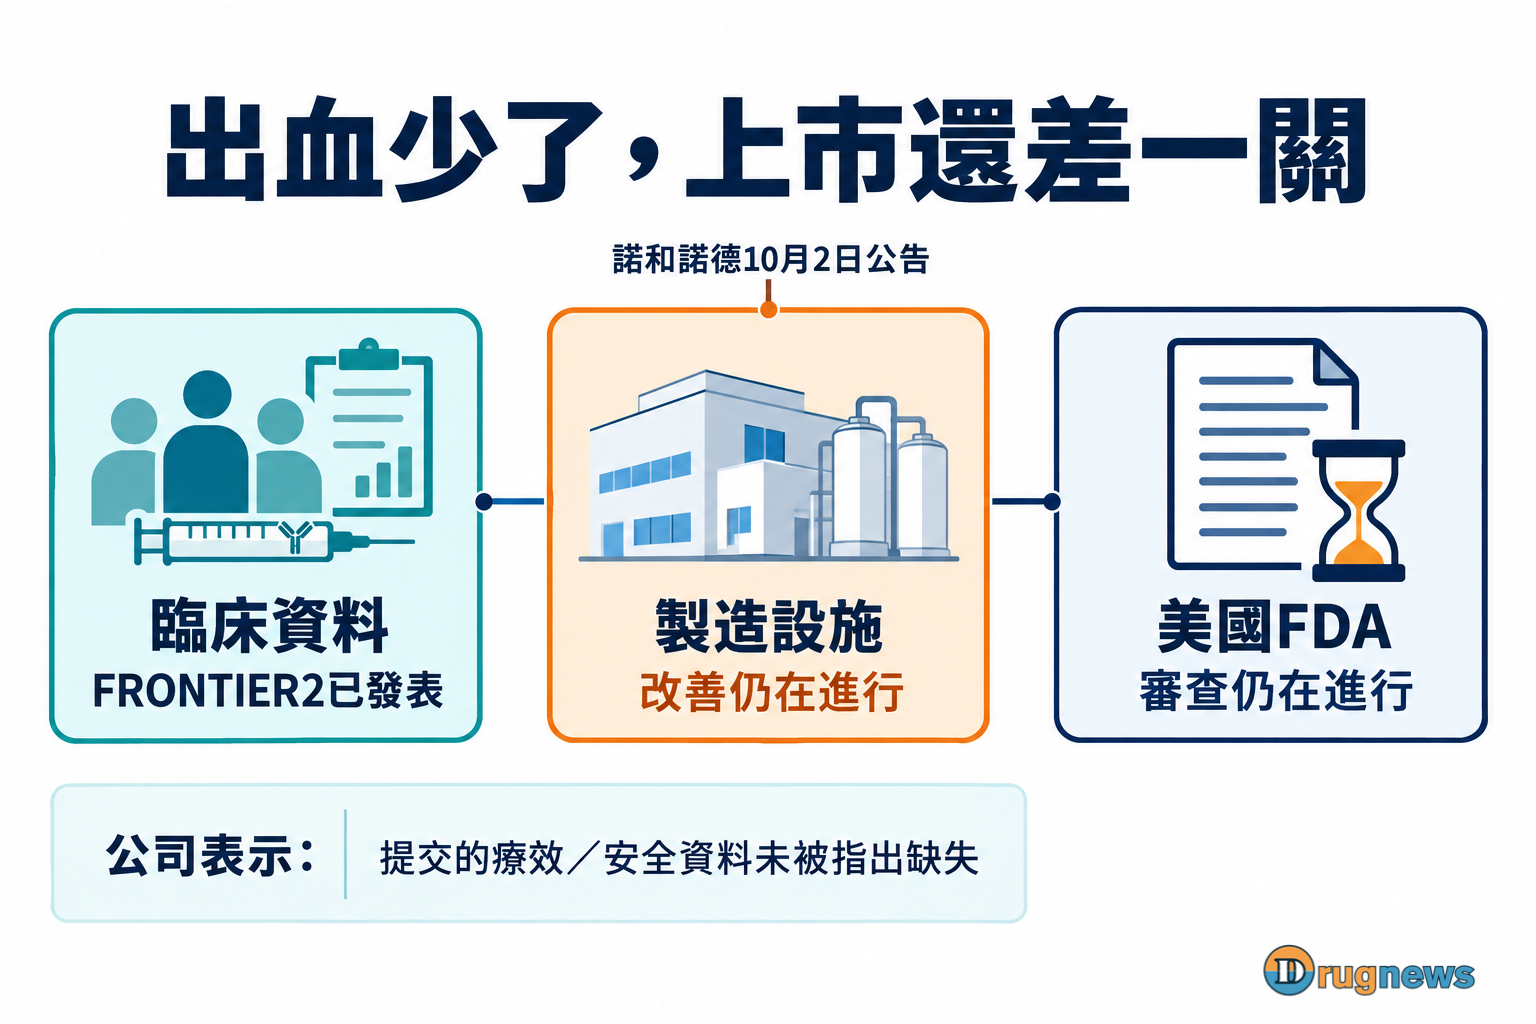
圖1|10月2日公司公告:製造設施改善與正式審查尚未完成;公司轉述臨床資料未被指出缺失,不等於FDA核准。
抗體把缺掉的橋接起來
A型血友病的核心問題,是凝血因子VIII不足。血管受傷時,身體原本需要一連串協作形成血塊;少了這個重要幫手,凝血接力會受影響。
Mim8不是補進另一瓶VIII因子。它是一款雙特異性抗體,兩端分別接住活化凝血因子IX,也就是IXa,以及因子X,模仿活化VIII因子的輔助功能,幫IXa促進X活化,讓凝血流程往下走。
可以把它理解成重新搭一座橋,而不是把原本缺少的零件原封不動裝回去。這也解釋了為什麼它被開發用於有或沒有VIII因子抑制物的患者:它的工作方式並不依賴補充的VIII因子本身。
這項設計要交出的價值,很生活化。血友病患者要防的,不只是一次撞傷,更包括反覆出血對關節與日常生活的影響。能否預防出血、減輕長期治療負擔,比「雙特異性」這個名詞更重要。
今年4月發表的FRONTIER2三期研究,納入12歲以上患者,評估每週或每月一次皮下注射Mim8。這不是把藥留在血裡的實驗,而是看需要凝血因子藥品處理的出血事件。
在試驗前採按需治療的族群中,繼續按需治療組的估計年化治療出血率為15.76,每月Mim8組為0.20,相對下降98.7%。前者17人、後者20人,屬於這個58人族群裡的兩個分組。
這個數字不是「98.7%的患者治好了」。它表示兩組估計的出血事件率差距;年化也是把觀察到的頻率換成一年口徑,不是每個人一定會發生相同次數。
對原本需等到出血才治療的人,從處理事故轉向預防事故,就是資料裡最有分量的改變。研究也對先前接受凝血因子預防治療的患者做了個人前後比較,但並沒有直接對打Hemlibra,不能拿這個百分比替兩款抗體排名。
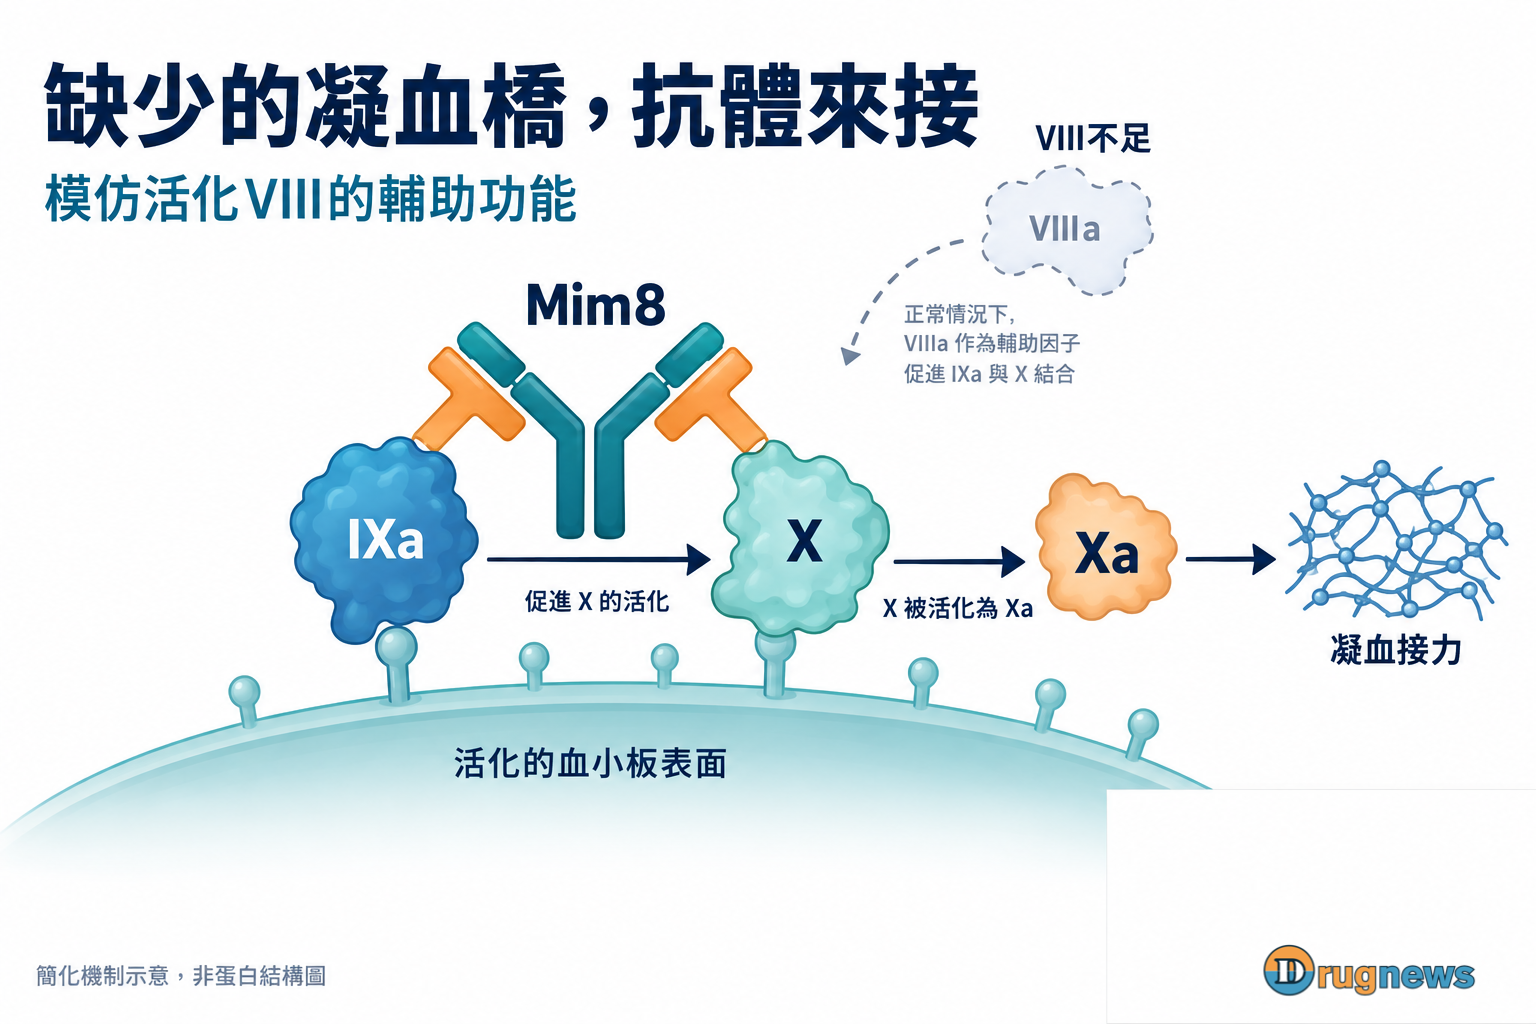
圖2|Mim8模仿活化VIII的輔助功能,接近IXa與X並促進凝血接力。這是簡化機制,不是蛋白結構圖。
試驗做出的藥,能不能一批一批做出來?
臨床研究問的是:使用這個產品的人,結果有沒有改善?製造品質問的是:之後交出去的每一批,能不能持續符合要求?
兩個問題相連,卻不是同一張成績單。
FDA對藥品品質的說明很直接:審查不只看成品,也看製造流程與設施。身分、效價、一致性與純度,都得有可依賴的控制;在核准前發現重大品質問題,需要先解決。
這裡最容易被低估的,是「可重複」三個字。今天拿出一批合格產品,和日後穩定地把合格產品交給很多患者,是不同的能力。只抽樣檢驗成品,也不能取代製程本身的品質管理。
患者不會知道手上的藥來自哪次生產,卻有理由要求這一次和上一次同樣可靠。品質系統的作用,就是讓這個要求不必依賴運氣:原料如何確認、流程如何監測、結果不符合預期時如何追查,都要有能持續運作的安排。
也因此,工廠不只是「一天能做幾瓶」的產能故事。產量回答能不能供得上;品質控制回答供出去的是不是能放心使用的產品。兩者都影響上市後的生意,卻不能只用擴廠金額或設備數量來代替。
抗體的商業承諾因而不只藏在分子設計裡,也藏在製造紀錄、設備、人員、檢測與偏差處理能否銜接。漂亮的研究摘要不會替這些工作自動蓋章。
諾和諾德目前沒有公開說明這次設施改善的具體缺陷。我們知道卡點落在製造端,但不能替它編成污染事件、某個設備失效,或推定所有批次都有問題。
公司也表示,這項製造設施回饋不影響其他已上市產品。把一款待審新藥的卡點擴大成整間公司的供應危機,同樣超過現有資料。
值得注意的反而是:一家已有全球製造體系的藥廠,也要替這款新產品完成相應要求。公司規模可以提供資源,卻不讓新產品跳過自己的上市門檻。
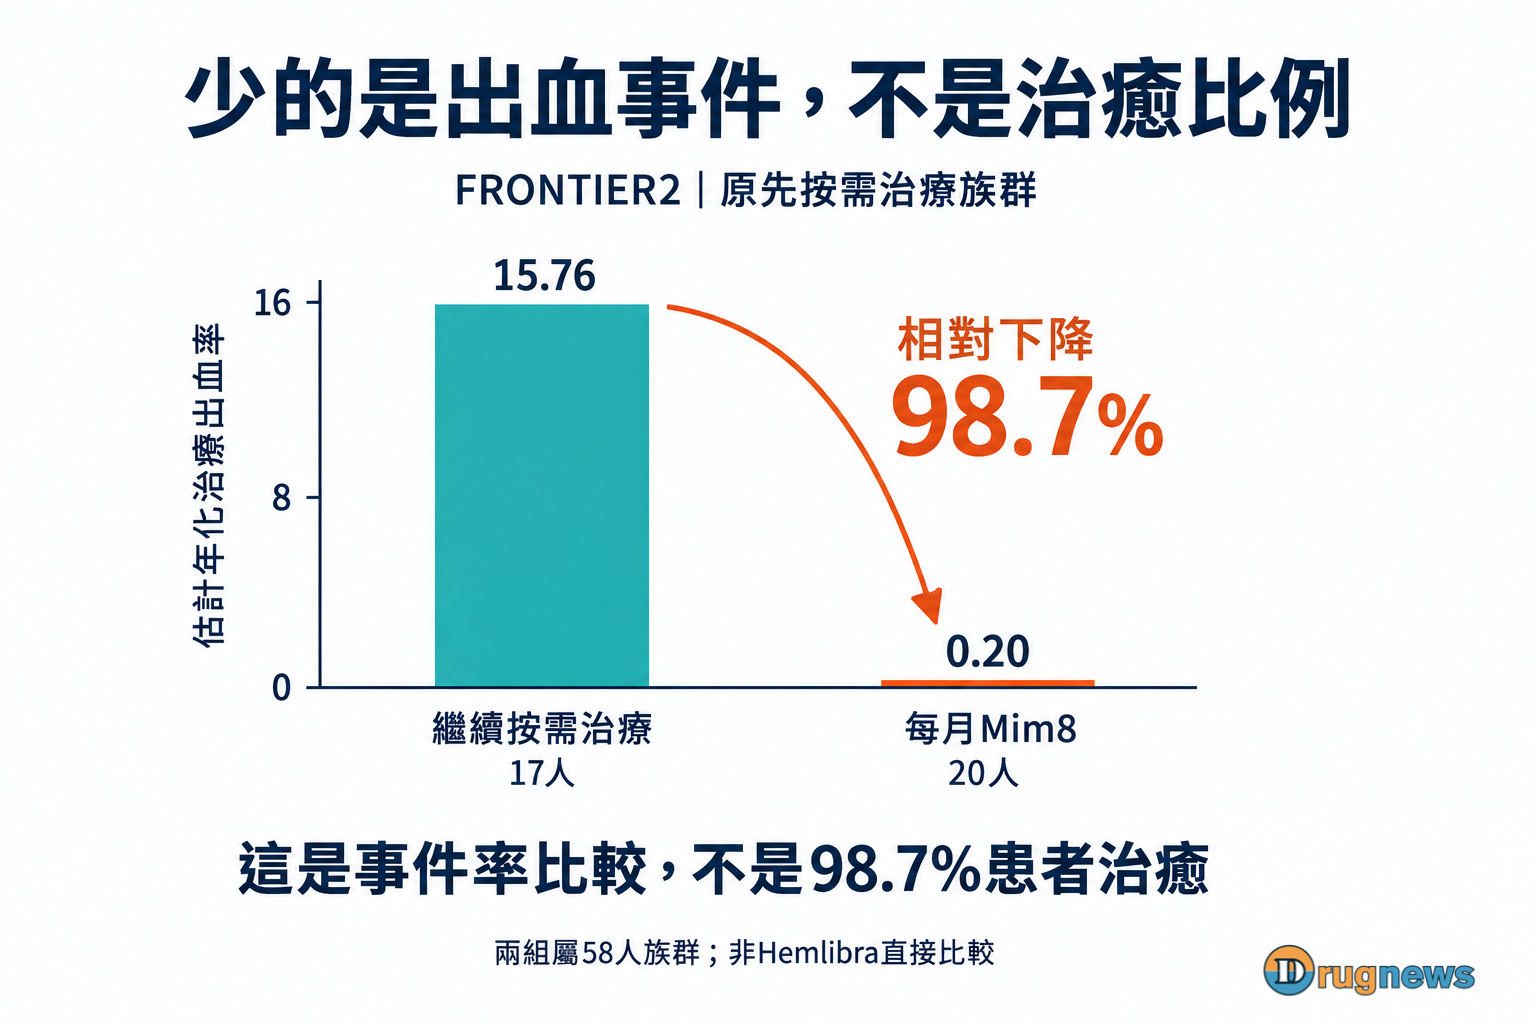
圖3|兩組分別17與20人,屬原按需治療58人族群。98.7%是相對事件率下降,不是治癒率,也不是Hemlibra直接比較。
延後的不是論文,是進入市場的時間
對研究團隊,試驗成功是一個重要終點;對公司,這只是可以開始談產品的起點。
藥品沒有取得美國核准,就還不能把預定上市直接算成當地的商業交付。延後會改變市場進入的節奏:醫師什麼時候能考慮新選擇、支付方何時形成安排、患者何時能開始使用,都會跟著移動。
不需要先猜一個營收損失金額,才能理解這件事。若產品價值的一部分來自較方便的預防治療,晚進入市場,就讓這個選擇更晚抵達患者。
同一段等待期間,現有療法仍在被使用。醫師累積經驗、患者建立習慣,後來者需要提出換藥理由。延遲不會自動讓產品失去競爭力,但也不是把上市日期改一格,其他條件便全部原樣保留。
這是商業上的時間成本,不是這次公告已證實的市占流失。要判斷它有多大,仍需產品定位、定價、准入與實際使用資料。
這裡要把兩種投資問題拆開:產品的臨床吸引力有沒有改變,以及收入開始出現的時間有沒有改變。此次製造端更新主要讓第二個問題更不確定;若只盯著出血率,會忽略上市節奏,若只看延遲,又可能把仍有價值的臨床資料一起丟掉。
同樣是「等核准」,所需的下一項證據也不一樣。療效仍不清楚的候選藥,要補足病人的結果;已知此次卡在設施要求的產品,要看要求如何被滿足。把兩者混成一種風險,反而不知道下一則公告該讀什麼。
公司表示,延長審查不影響2026年財務展望。這句話說的是當年的整體預期,不能拿來回答產品未來幾年的收入曲線,也不能解讀成上市時間已經沒有風險。
更重要的訊息,是FDA尚未給新的決定時間。改善設施需要多久、監管端如何確認要求已滿足,會決定下一步;現在還沒有足以把時間表重新填滿的公開資料。
因此,投資人下一次要追的,不必是再一張出血率簡報。若同一組臨床數據早已知道很好,真正能改變上市機率與時點的新增證據,會來自製造要求的處理與正式法規決定。
歐洲走得前面,不等於美國門票已到手
9月17日,歐洲CHMP對denecimig給出正面意見,建議授予上市許可。它在歐洲的產品名為Frehemgo。
正面意見不是已經完成所有上市步驟。截至本次核查,EMA產品頁仍列在等待歐盟執委會決定的階段。歐洲與美國,也各有自己的正式決定流程。
把這兩條線分開看,才不會把一個地方的進度拿去覆蓋另一個地方的卡點。歐洲有正面意見,能增加我們理解產品的證據;美國仍在審查,是另一項尚未完成的結果。
這類事件也提供一個更實用的看藥框架:分子怎麼作用、病人得到什麼改善、產品能否穩定製造,以及何時真正進入使用,是四個相接的問題。
最耀眼的一個答案,不能替其他三個問題付款。
對生技公司來說,這意味著製造不是最後才請人收尾的後台。它直接決定一份臨床成果能否被規模化交付。對交易買方,判斷資產也不能只在數據室裡看療效;相應的製造能力與法規完成度,會左右何時可以真正開始經營這項產品。
一份資產合作若只談誰擁有分子權利,沒有釐清誰負責製程與品質、誰承擔上市後供貨,就可能留下產品走向市場時的能力缺口。這不是Mim8已公開的合約問題,而是這起事件給買方的提醒:買到臨床數據,和接到一項可以持續交付的生意,中間還有工作要做。
Mim8下一次真正值得讀的新聞,應該能補上這個空白:改善要求走到哪裡,哪個監管機構作出了什麼正式決定?在那之前,出血率證明的是候選藥的臨床價值;通往美國患者的路,仍差最後一段交付。
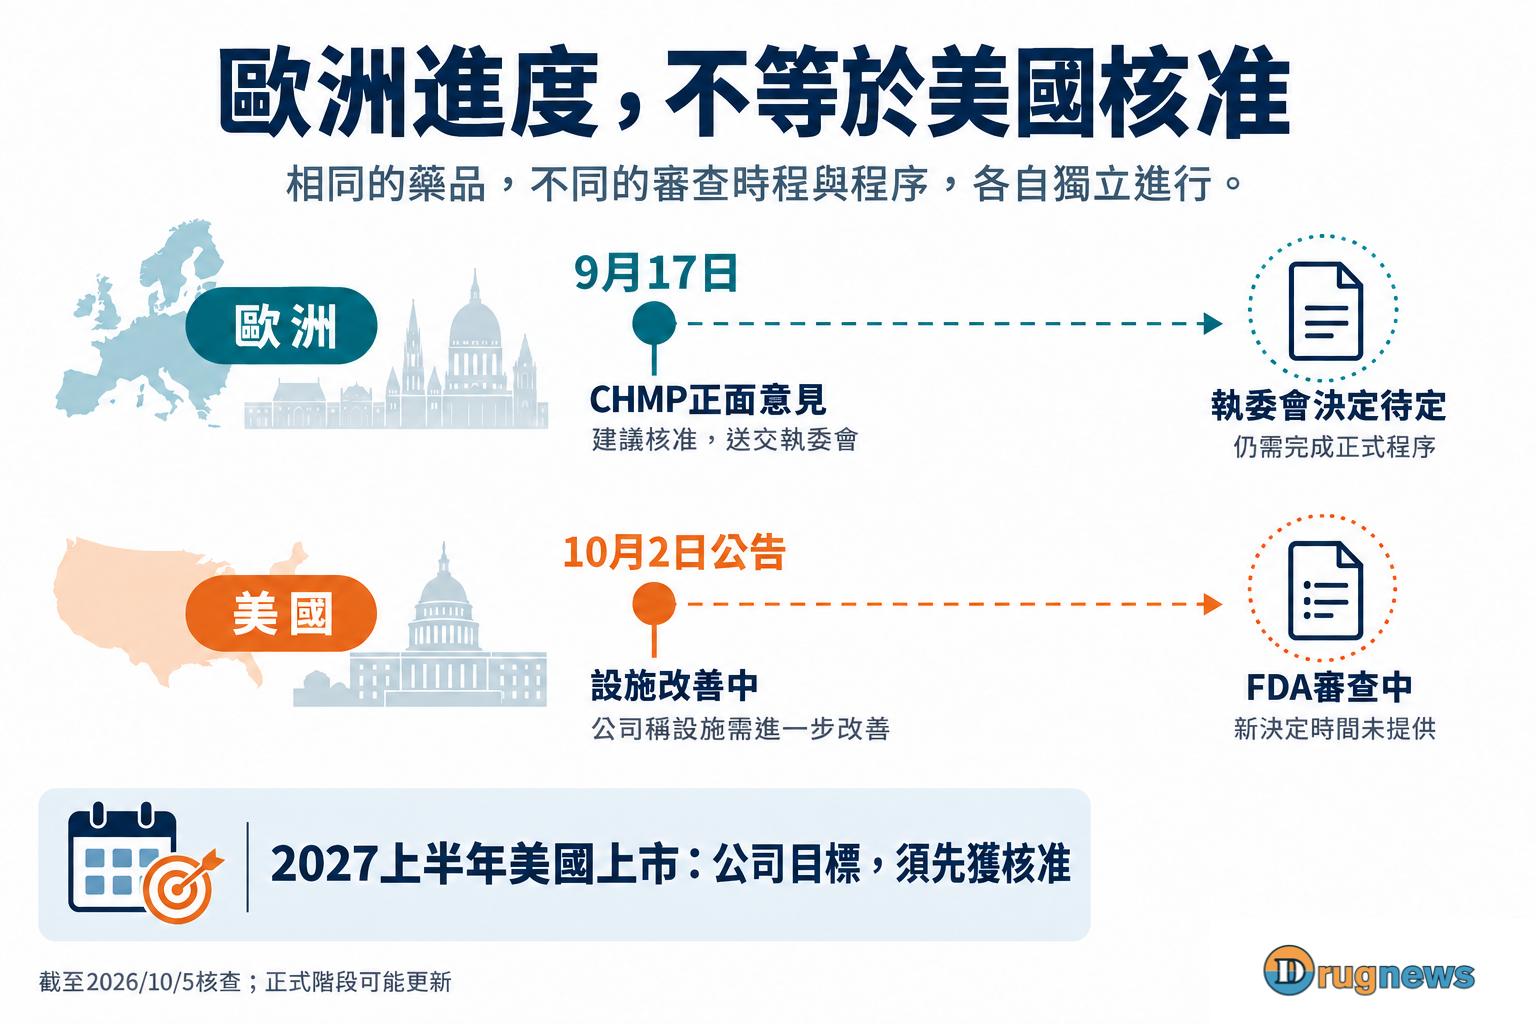
圖4|截至10月5日核查的兩條監管路徑。2027上半年美國上市是公司附核准條件的目標,不是已獲批准的日期。
本文提供產業資訊與商業分析,不構成個別化醫療或投資建議。
研究與官方來源
諾和諾德10月2日公告|denecimig美國審查、設施改善與公司時程目標 https://www.novonordisk.com/news-and-media/news-and-ir-materials/news-details.html?id=917287
FRONTIER2,NEJM 2026|原研究摘要、分組與年化治療出血率 https://pubmed.ncbi.nlm.nih.gov/42054679/
EMA Frehemgo產品頁|9月17日正面意見與正式階段 https://www.ema.europa.eu/en/medicines/human/EPAR/frehemgo
FDA藥品品質職能|上市前品質、流程與設施審查 https://www.fda.gov/drugs/things-know-about/10-things-know-about-cders-pharmaceutical-quality-functions
FDA CGMP說明|製造品質系統及可重複流程 https://www.fda.gov/drugs/pharmaceutical-quality-resources/facts-about-current-good-manufacturing-practice-cgmp
引用本文
若在簡報、報告或社群討論引用,建議附上 Drugnews 原文連結。
Drugnews 編輯部,〈出血少了,新藥為何還進不了美國?〉,Drugnews|藥時事,2026/10/10,https://drugnews.com.tw/articles/2026-10-10-novo-mim8-manufacturing-fda-delay.html